MS 反应性
分子化学中用于设计、优化 以及无监督机制发现的自动化工作流

分子化学中用于设计、优化 以及无监督机制发现的自动化工作流

MS Reactivity 提供了一套全面的计算功能,可实现分子(催化剂)设计、反应优化 以及分子化学领域无监督机理发现方面的高度自动化工作流程。其两大旗舰工具是 反应网络枚举分析器 (RxnEnumProfiler)以及 纳米反应器。与之相辅相成的还有 CREST GUI,这是一个面向CREST的用户友好界面——CREST是半经验量子化学软件包xTB的实用程序和驱动程序。
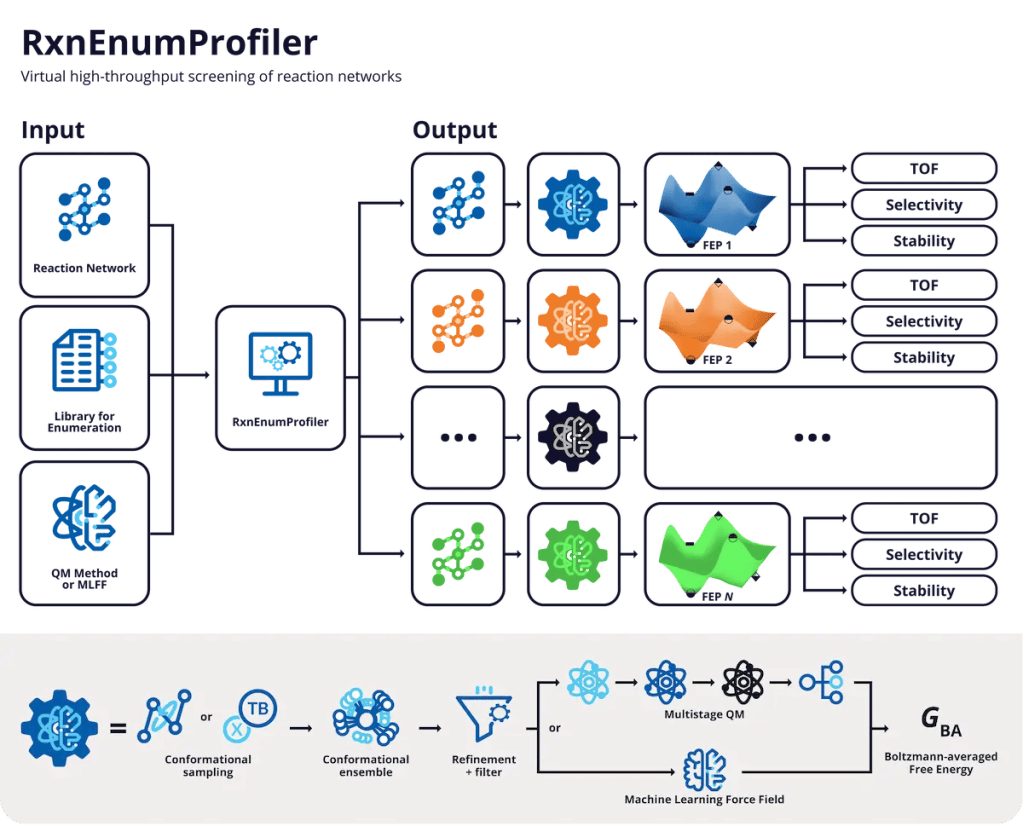
虚拟高通量筛选 (vHTS) 是一种用于系统性评估特定反应拓扑结构下大规模化学物质库的计算策略——即通过预先定义的、由反应物、生成物、中间体和/或过渡态组成的机理步骤序列,来表征催化或化学过程。 RxnEnumProfiler 是一款专为实现这一过程而开发的全自动化、大规模并行工作流。其工作原理是自动枚举用户定义的参考反应网络,并计算相应的自由能分布(FEPs)。这些分布可通过以下两种方式计算:玻尔兹曼平均的构象 集合吉布斯自由能(GBA)或最低能构象 G 值,具体取决于指定的量子力学理论水平。
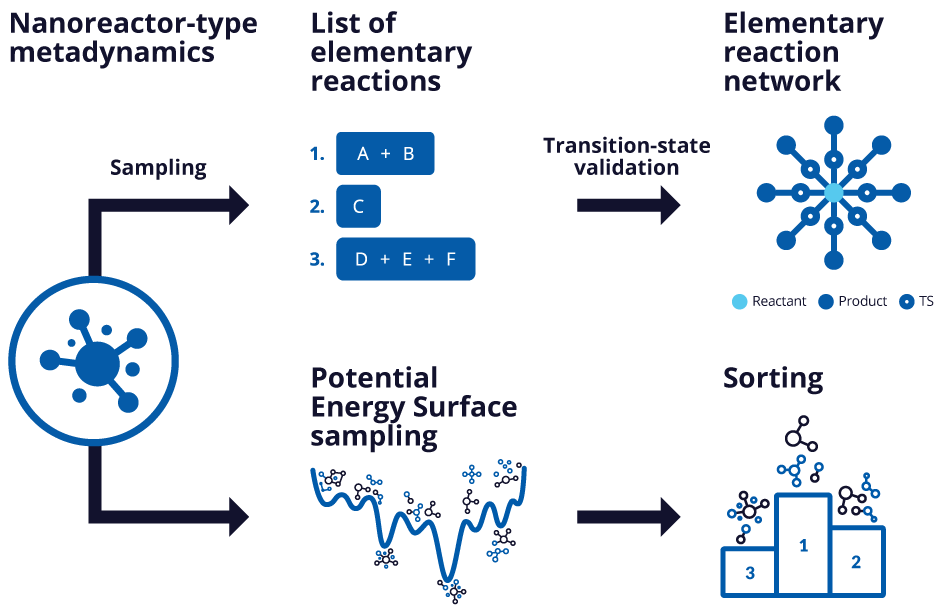
自动化反应发现是预测化学的核心,它使化学家能够设计出更智能、更快速、更清洁且更高效的化学过程。Schrödinger 开发的工具“纳米反应器——基本反应网络”(Nanoreactor – Elementary Reaction Network)利用基于均方根偏差(RMSD)的元动力学方法,从xTB势能面上的已知局部极小值出发,自动识别具有能量相关性的基本反应。 当与AutoTS结合使用时,该工具能够利用xTB、机器学习力场(MLFF)或DFT 方法,高效地生成和优化基本反应网络(ERN)。 作为对此的补充,“势能面采样-排序”功能通过系统地探索和排序xTB、经MLFF校正或经DFT 校正的自由能面上的极小值状态,进一步增强了Nanoreactor的功能。由于化学反应往往遵循自由能面上的下坡路径,该功能专注于精准定位最可能的最终产物。
了解Schrödinger 技术如何被用于解决现实世界中的研究难题。
了解常见问题的解答,并掌握使用Schrödinger软件的最佳实践。
立即联系我们,了解如何利用先进的模拟 和AI/ML技术提升响应能力。
上面没有您感兴趣的领域?请联系我们,我们将竭诚为您提供帮助。
谢谢,我们会尽快与您联系。