MS 반응성
분자 화학 분야의 설계, 최적화 및 비지도 메커니즘 발견을 위한 자동화된 워크플로우

분자 화학 분야의 설계, 최적화 및 비지도 메커니즘 발견을 위한 자동화된 워크플로우

MS Reactivity 는 분자 화학 분야에서 분자(촉매) 설계, 반응 최적화 및 비지도 기전 발견을 위한 고도로 자동화된 워크플로우를 가능하게 하는 포괄적인 계산 기능 모음을 제공합니다. 이 플랫폼의 두 가지 주력 도구는 다음과 같습니다. 반응 네트워크 열거 프로파일러 (RxnEnumProfiler)와 나노리액터입니다. 이를 보완하는 도구로는 CREST GUI가 있습니다. 이는 반경험적 양자화학 패키지 xTB를 위한 유틸리티 및 드라이버 프로그램인 CREST를 위한 사용자 친화적인 인터페이스입니다.
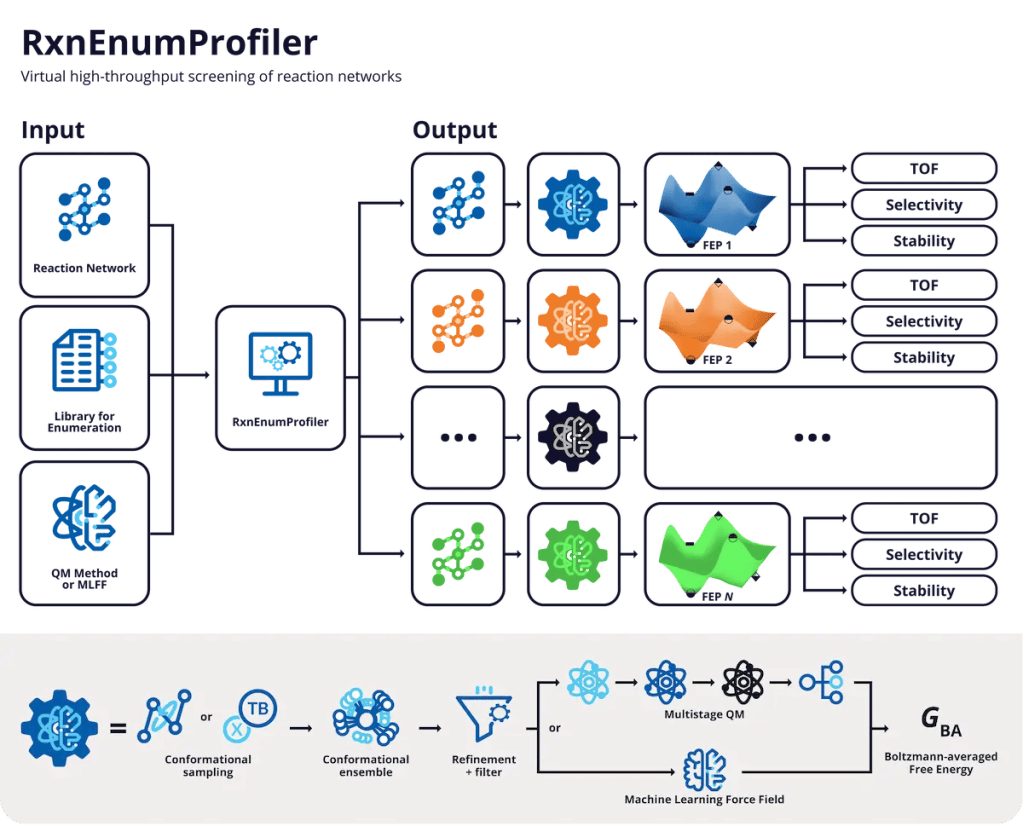
가상 고처리량 스크리닝(vHTS) 반응 네트워크에 대한 가상 고처리량 스크리닝(vHTS)은 고정된 반응 토폴로지, 즉 촉매 반응이나 화학 과정을 특징짓는 반응물, 생성물, 중간체 및/또는 전이 상태를 포함하는 미리 정의된 기전 단계의 순서 내에서 대규모 화학 물질 라이브러리를 체계적으로 평가하기 위한 계산 전략입니다. RxnEnumProfiler 는 이 과정을 가능하게 하기 위해 특별히 개발된 완전 자동화된 대규모 병렬 워크플로우입니다. 이 도구는 사용자가 정의한 참조 반응 네트워크를 자동으로 열거하고, 이에 상응하는 자유 에너지 프로파일(FEP)을 계산하는 방식으로 작동합니다. 이러한 프로파일은 볼츠만 평균화된 구조 앙상블 깁스 자유 에너지(GBA) 또는 최저 에너지 콘포머 G 값으로 계산되며, 이는 지정된 양자역학적 이론 수준에 기반합니다.
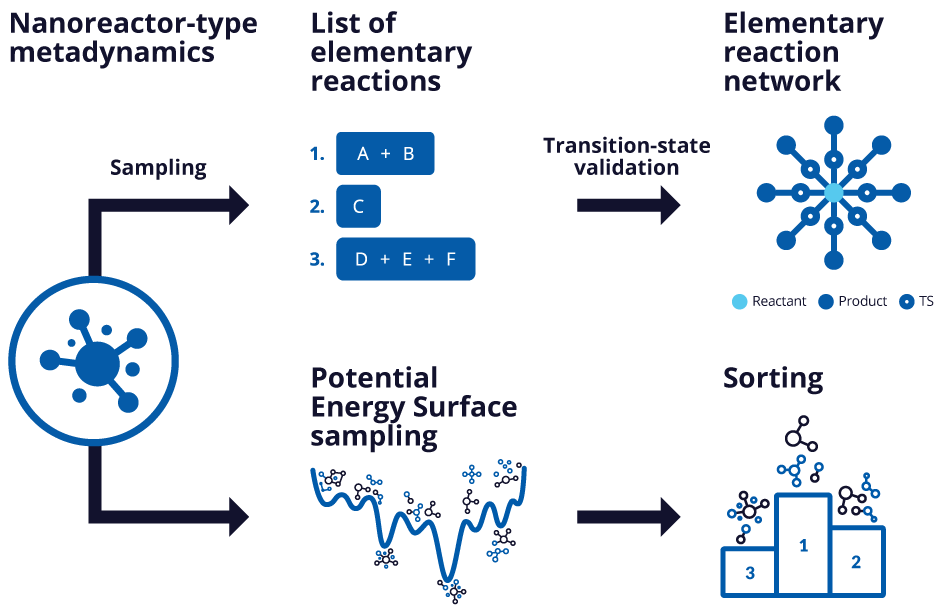
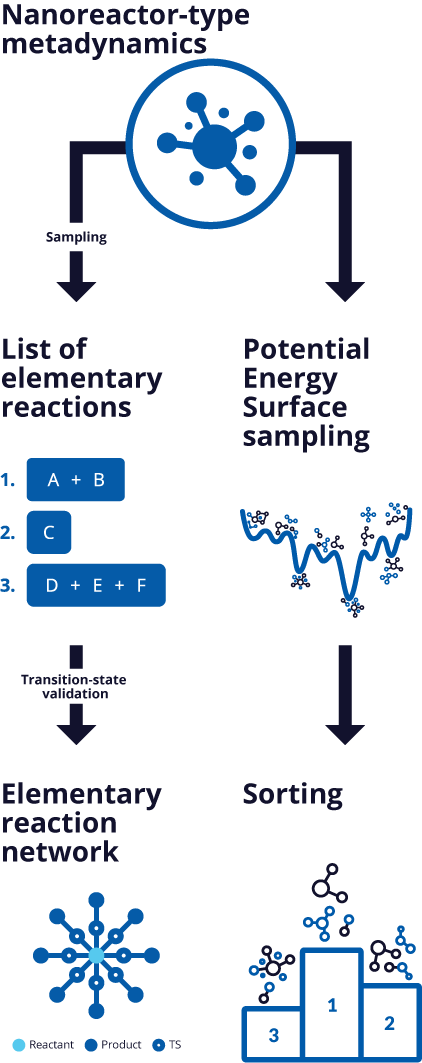
자동화된 반응 발견은 예측 화학의 핵심으로, 화학자들이 더 스마트하고, 빠르며, 깨끗하고, 효율적인 화학 공정을 설계할 수 있게 해줍니다. Schrödinger 에서 제공하는 도구인‘나노리액터 – 기본 반응 네트워크(Nanoreactor –Elementary Reaction Network)’는 RMSD(제곱평균제곱근 편차) 기반 메타다이나믹스를 사용하여, xTB 잠재 에너지 표면의 알려진 국소 최소점에서 출발하여에너지적으로 관련된기본 반응을 자동으로 식별합니다. AutoTS와 결합하면 xTB, 기계 학습 기반 힘장(MLFF), 또는 DFT 방법을 사용하여기본 반응 네트워크(ERN)를 효율적으로 생성하고 정교화할 수 있습니다. 이를 보완하여,‘포텐셜 에너지 표면 샘플링-정렬(Potential Energy SurfaceSampling-Sorting) ’ 기능은 xTB, MLFF 보정 또는 DFT 보정된 자유 에너지 표면상의 최소 상태를 체계적으로 탐색하고 순위를 매김으로써 Nanoreactor의 기능을 강화합니다. 화학 반응은 자유 에너지 표면에서 하향 경로를 따르는 경향이 있으므로, 이 기능은 가장 발생 가능성이 높은 최종 생성물을 정확히 찾아내는 데 중점을 둡니다.
Schrödinger 기술이 실제 연구 과제를 해결하는 데 어떻게 활용되고 있는지 알아보세요.
Schrödinger의 소프트웨어 사용과 관련된 자주 묻는 질문에 대한 답변을 확인하고, 모범 사례를 알아보세요.
연구 프로젝트를 발전시키는 데 활용할 수 있는 관련 컴퓨팅 기술에 대해 자세히 알아보세요.
반응성 향상을 위해 첨단 시뮬레이션 및 AI/ML을 어떻게 활용할 수 있는지 알아보시려면 지금 바로 문의해 주십시오.
위에서 관심 있는 분야를 찾지 못하셨나요? 저희에게 연락해 주시면 도와드리겠습니다.
감사합니다. 곧 연락드리겠습니다.
실습 중심의 온라인 ‘ 분자모델링 ’ 과정을 통해 여러분의 역량을 한 단계 높여보세요. 이 자기 주도형 과정은 다양한 과학 주제를 다루며, ‘ Schrödinger ’ 소프트웨어 이용 권한과 지원 서비스가 포함되어 있습니다.
프로젝트의 성공을 위해 ‘ Schrödinger ’ 소프트웨어의 기술과 모범 사례를 활용하는 방법을 알아보세요. 교육 자료, 튜토리얼, 빠른 시작 가이드, 동영상 등을 확인해 보세요.