MS反応性
分子化学における設計、最適化、および教師なしメカニズム発見のための自動化ワークフロー

分子化学における設計、最適化、および教師なしメカニズム発見のための自動化ワークフロー

MS Reactivity は、分子化学における分子(触媒)設計、反応最適化、および教師なしの反応機構解明のための高度に自動化されたワークフローを実現する、包括的な計算機能スイートを提供します。その2つの主力ツールは、 Reaction Network Enumeration Profiler (RxnEnumProfiler)と Nanoreactorです。これらを補完するのが CREST GUIがあります。これは、半経験的量子化学パッケージ xTB 用のユーティリティおよびドライバプログラムである CREST 向けの、使いやすいインターフェースです。
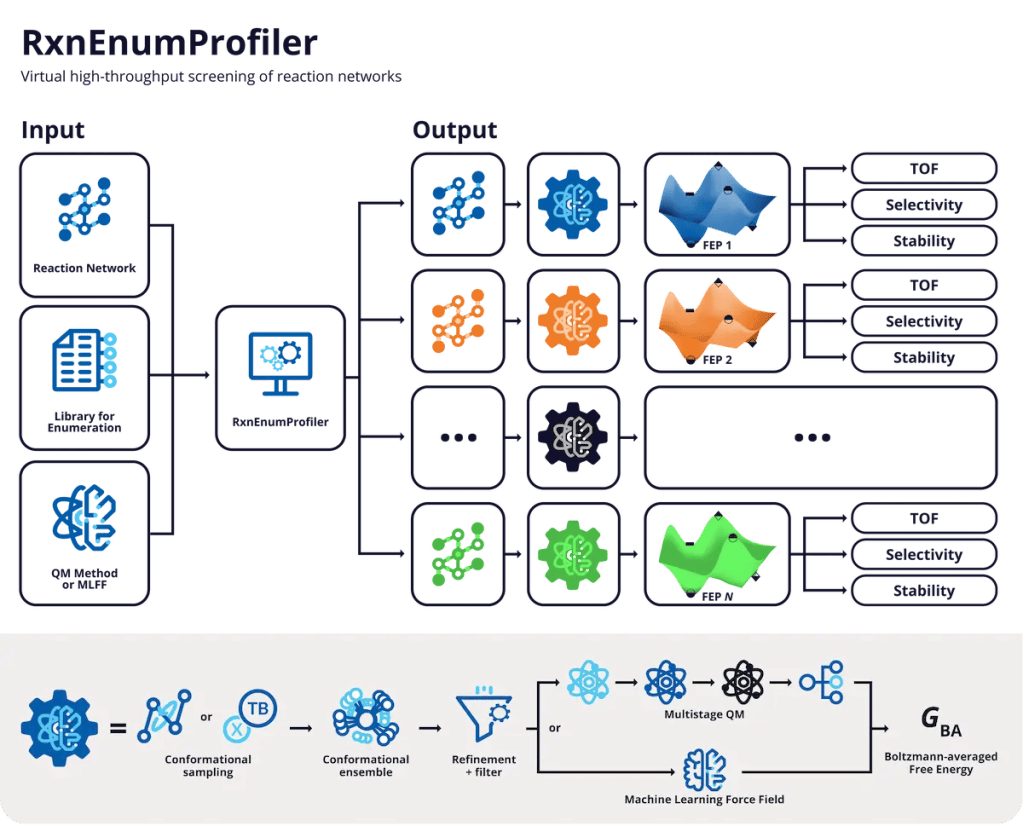
仮想ハイスループットスクリーニング(vHTS) は、固定された反応トポロジー(すなわち、触媒反応や化学反応を特徴づける、反応物、生成物、中間体、および/または遷移状態を含む、あらかじめ定義された反応メカニズムの段階の連鎖)の範囲内で、化学物質の膨大なライブラリを体系的に評価するための計算戦略である。 RxnEnumProfiler は、このプロセスを可能にするために特別に開発された、完全自動化された大規模並列ワークフローである。これは、ユーザー定義の参照反応ネットワークを自動的に列挙し、対応する自由エネルギープロファイル(FEP)を計算することで機能する。これらのプロファイルは、ボルツマン平均化されたコンフォメーションアンサンブルのギブズ自由エネルギー(GBA)または最低エネルギーのコンフォーマー G 値として計算されます。
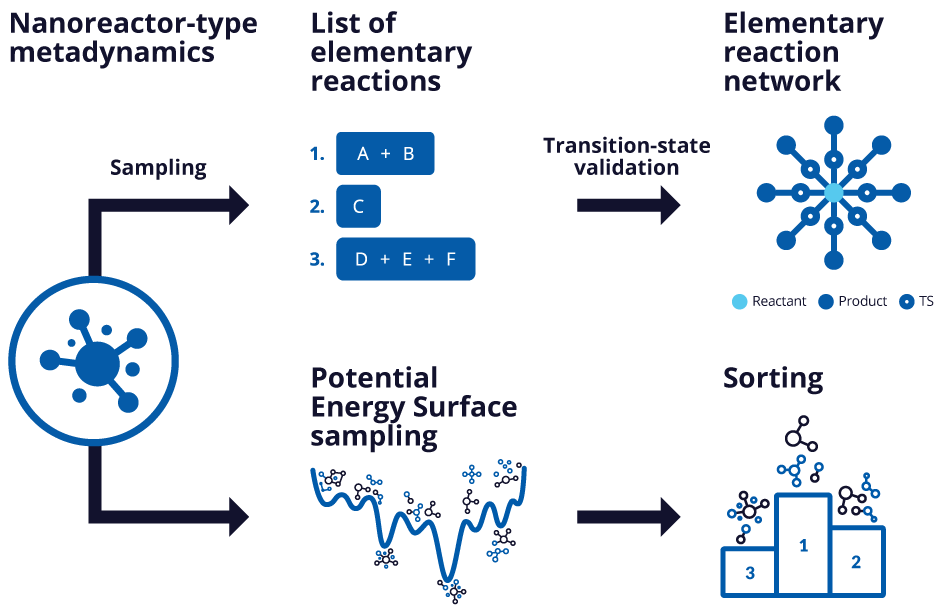
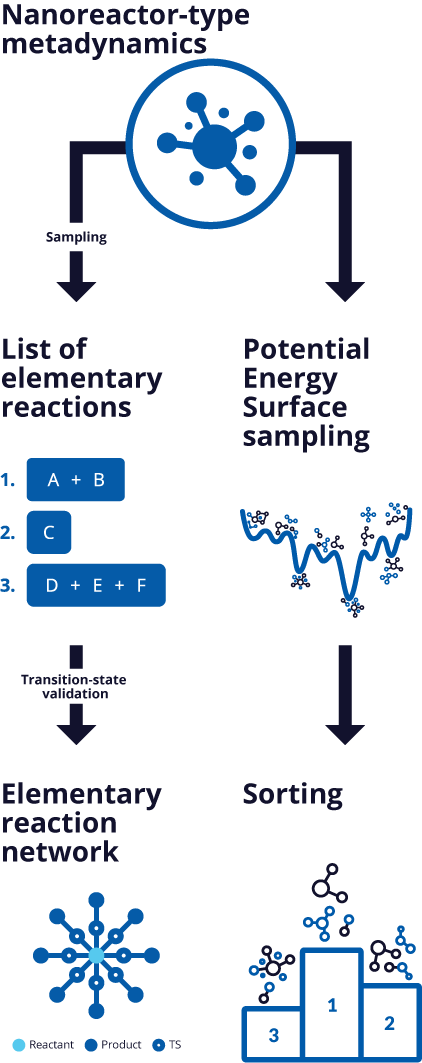
自動反応発見は予測化学の中核をなすものであり、化学者がよりスマートで、より迅速、よりクリーン、そしてより効率的な化学プロセスを設計することを可能にします。Schrödinger が提供するツール「Nanoreactor – Elementary Reaction Network」は、二乗平均平方根偏差(RMSD)に基づくメタダイナミクスを用いて、xTBポテンシャルエネルギー面上の既知の局所最小値から出発し、エネルギー的に重要な基本反応の特定を自動化します。 AutoTSと組み合わせることで、xTB、機械学習による力場(MLFF)、またはDFT 法を用いて、基本反応ネットワーク(ERN)を効率的に生成・精緻化することが可能になります。 これを補完するものとして、「ポテンシャルエネルギー面サンプリング・ソート(Potential Energy Surface Sampling-Sorting)」機能は、xTB、MLFF補正済み、またはDFT 補正済みの自由エネルギー面上の極小状態を体系的に探索・ランク付けすることで、Nanoreactorの機能を強化します。化学反応は自由エネルギー面上で下り坂の経路をたどる傾向があるため、この機能は最も確率の高い最終生成物を特定することに重点を置いています。
Schrödinger の技術が、現実の研究課題の解決にどのように活用されているかをご覧ください。
Schrödingerのソフトウェアに関するよくある質問への回答や、その活用におけるベストプラクティスをご確認ください。
研究プロジェクトを前進させるために活用できる関連の計算技術について、詳しくご覧ください。
反応性向上のために、高度なシミュレーションやAI/MLをどのように活用できるか、ぜひ今すぐお問い合わせください。
上記のリストにご興味のある分野が見当たらない場合は、お気軽にお問い合わせください。
ありがとうございます。近いうちにご連絡いたします。