机器学习(ML) 用于改进材料建模的力场


机器学习(ML) 力场(MLFFs),也称为机器学习(ML) 原子间势能,是经典力场与密度泛函理论(DFT )之间的过渡形式,既保留了前者的线性标度特性,又接近后者的精度水平。 除了在精度与效率/成本之间取得平衡外,MLFFs 还通过使反应性体系的大规模和长期模拟成为可能,从而推动了新的科学见解。这为建模复杂材料体系开辟了道路,而此前使用传统量子方法进行此类建模在计算上是不切实际的。
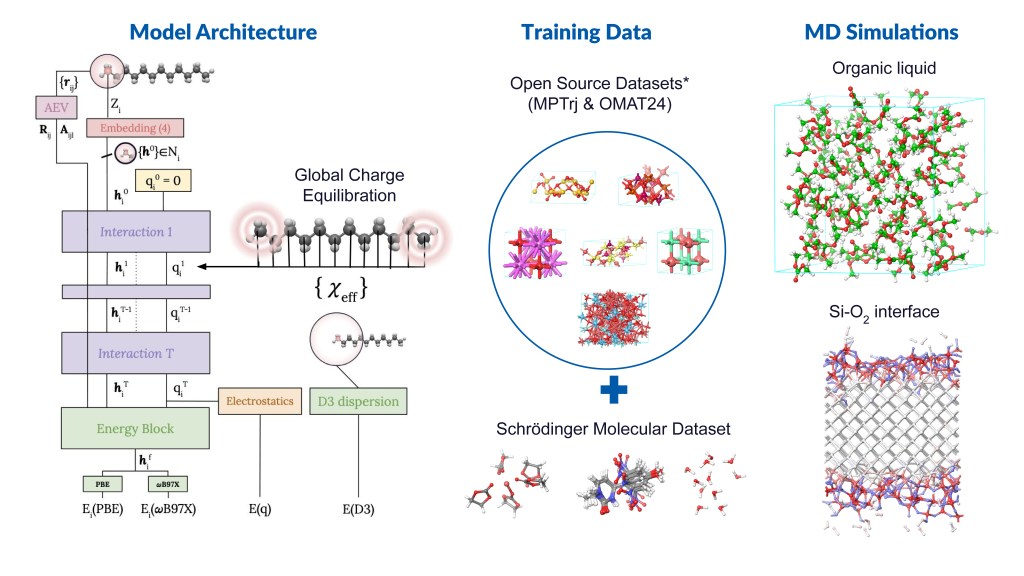
基于迭代电荷平衡的消息传递网络(MPNICE)是由Schrödinger 开发的一种MLFF架构,该架构提供了涵盖89种元素的多个预训练模型,并显式地纳入了平衡后的原子电荷和长程静电作用。¹ 这一技术进步消除了先前MLFF架构的局限性——即受限于其能够建模的独特原子元素数量。 此外,通过电荷平衡将原子电荷和静电作用纳入模型,不仅能够表征多种电荷态、离子体系和电子响应特性,同时还提高了计算精度。 除了 MPNICE 之外,Schrӧdinger 套件还允许用户使用 Meta 开发的“通用原子模型”(UMA)²。该模型套件精度极高,包含一个在有限系统反应能垒计算方面表现优异的模型,并覆盖了元素周期表中的大部分元素。
通过将最先进的MLFF方法与高性能的OPLS4或OPLS5力场,以及先进的DFT 和分子动力学 (MD) (MD)引擎相结合,Schrödinger 为材料模拟 提供了一个独具优势的强大平台——这使我们成为先进MLFF技术领域的领先合作伙伴。在本应用说明中,我们将介绍来自材料密集型行业的案例研究,包括电池和催化领域。
MLFF的优势
接近DFT 级精度,同时计算时间减少几个数量级
支持 GPU 加速的分子动力学 (MD) 选项,使用Desmond
包含89个元素的大型化学空间
针对有机、无机和混合材料的专用力场
MLFF的多种应用
电池:
- 计算液体电解质的体相和输运性质,例如扩散性、粘度和电导率
- 模拟固态电解质和正极涂层材料中的锂离子扩散
- 电解液反应性 模型与SEI的形成
OLED材料:
- 模拟分子堆积和薄膜形态
- 研究掺杂、主客体以及层间相互作用
- 将设备特性与分子系统的静态和动态无序性联系起来
- 促进热机械性能的预测
- 模型电荷与激子输运
Crystal结构预测 :
- 对有机晶体结构进行排序
表面吸附:
- 在复杂表面的扩展模型中研究多种吸附质的反应性
分子与固态中的反应性:
- 研究反应途径和过渡态
- 加快催化剂设计
- 优化化学反应
聚合物:
- 评估聚合物的动力学性质
- 研究固体聚合物电解质
阅读完整白皮书
参考文献
-
用于液体和材料性质的高效长程机器学习(ML) 力场。
Weber JL 等。arXiv:2505.06462。2025年8月1日。
-
UMA:一套适用于原子的通用模型家族。
Wood BM 等。arXiv:2506.23971。 2025年6月30日 。
-
用于辐射剂量测定的铝酸锂的合成。
Ha、NTT 等。《材料快报》。 2020,267,127506。
-
用于提高高压锂离子电池界面稳定性的超薄锂离子导电涂层 。
Park, JS 等。《材料化学》。2014 年,第 26 卷,第 3128–3134 页。